
200
评论
查看更多
密码过期或已经不安全,请修改密码
修改密码
壹生身份认证协议书
同意
拒绝
同意
拒绝
同意
不同意并跳过


急性肾损伤(AKI)具有较高的发病率和死亡率。AKI的主要病因包括脓毒症、缺血/再灌注损伤和肾毒性药物。AKI的发病机制是多因素的,涉及多种细胞类型,其中对肾小管上皮细胞的损伤已被证明是AKI发生的主要驱动力。然而,肾小管细胞损伤的确切分子机制仍不清楚,但线粒体损伤已被认为是AKI肾小管细胞损伤的关键因素。2026年8月,来自江苏省人民医院(南京医科大学第一附属医院)的袁杨刚、毛慧娟团队在 Advanced Science 杂志上发表的研究表明,Sirt6可通过去乙酰化Miro1的K182位点抑制其泛素-蛋白酶体降解,维持线粒体稳态并减轻急性肾损伤。
首先,作者在急性肾小管坏死(ATN)患者肾活检组织中发现Miro1蛋白水平较微小病变肾病(MCD)对照组显著降低。相关性分析显示,Miro1表达水平与血清肌酐(r=-0.786,P<0.01)及血尿素氮(r=-0.600,P<0.05)呈负相关。在缺血再灌注(IR)及顺铂诱导的两种AKI小鼠模型中,肾皮质Miro1蛋白表达水平同样下调。免疫组织化学染色确认Miro1在肾小管上皮细胞中表达减少。上述结果表明,Miro1在AKI患者及动物模型肾组织中呈现一致性下调,其表达水平与肾功能损伤程度呈负相关。(图1)
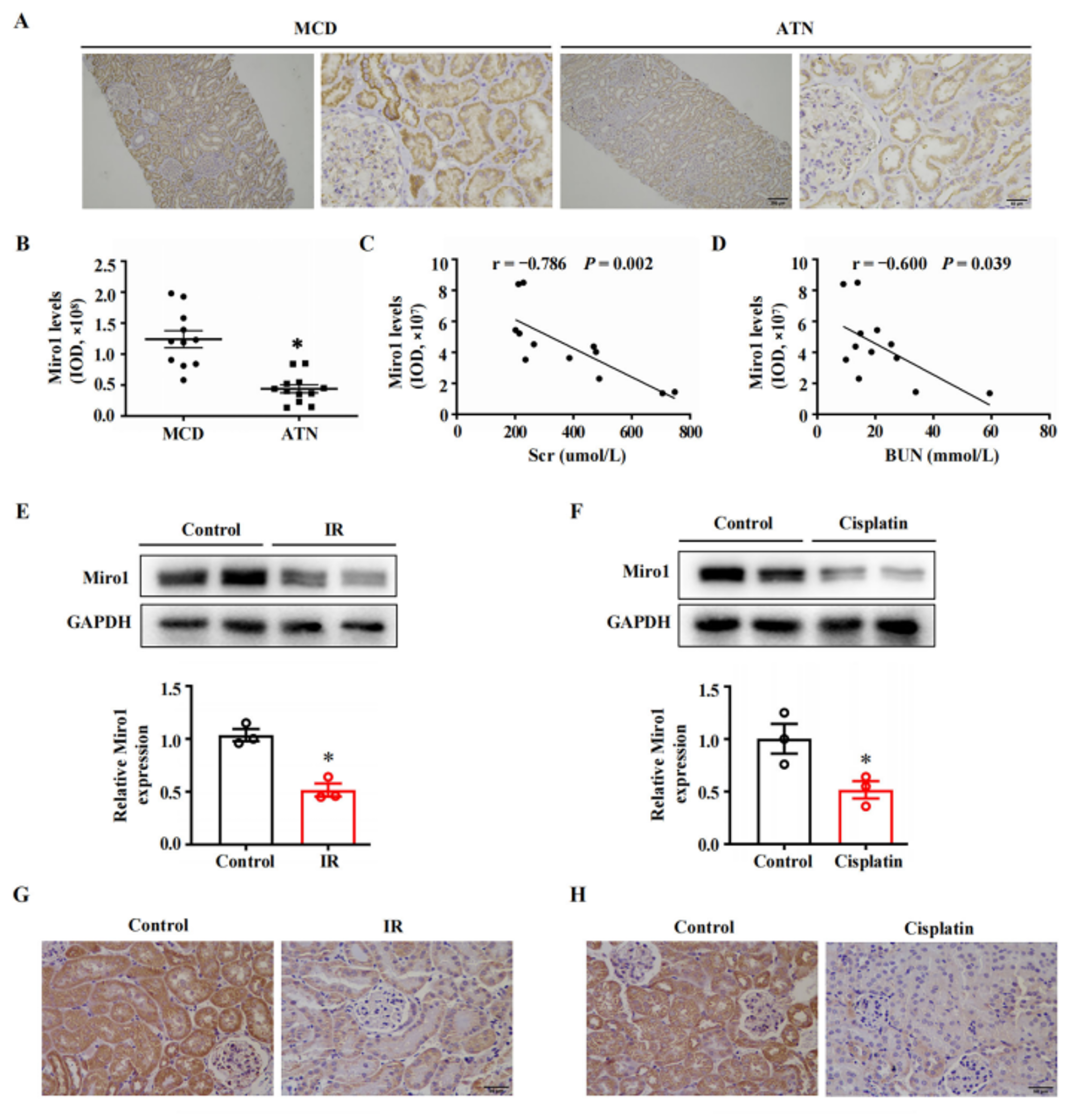
图1 AKI患者Miro1蛋白水平显著降低
之后作者在人肾近端小管上皮细胞系(HK-2)细胞中,通过小干扰RNA(siRNA)敲低Miro1表达,增加氯化钴(CoCl₂)或顺铂诱导的细胞凋亡率及cleaved caspase-3蛋白水平。敲低Miro1导致线粒体向核周区域聚集,线粒体分裂增加,融合蛋白L-OPA1、Mfn1、Mfn2表达下降。功能学检测显示,Miro1敲低增加线粒体活性氧产生,降低基础呼吸、最大呼吸及三磷酸腺苷(ATP)生成,减少线粒体DNA(mtDNA)拷贝数及Mic60、Sirt1、PGC-1α、Tom20蛋白表达。反之,Miro1过表达可抑制细胞凋亡,改善线粒体分布,抑制线粒体分裂,恢复线粒体功能。体外实验表明,Miro1在肾小管细胞中对维持线粒体稳态具有保护作用。(图2)
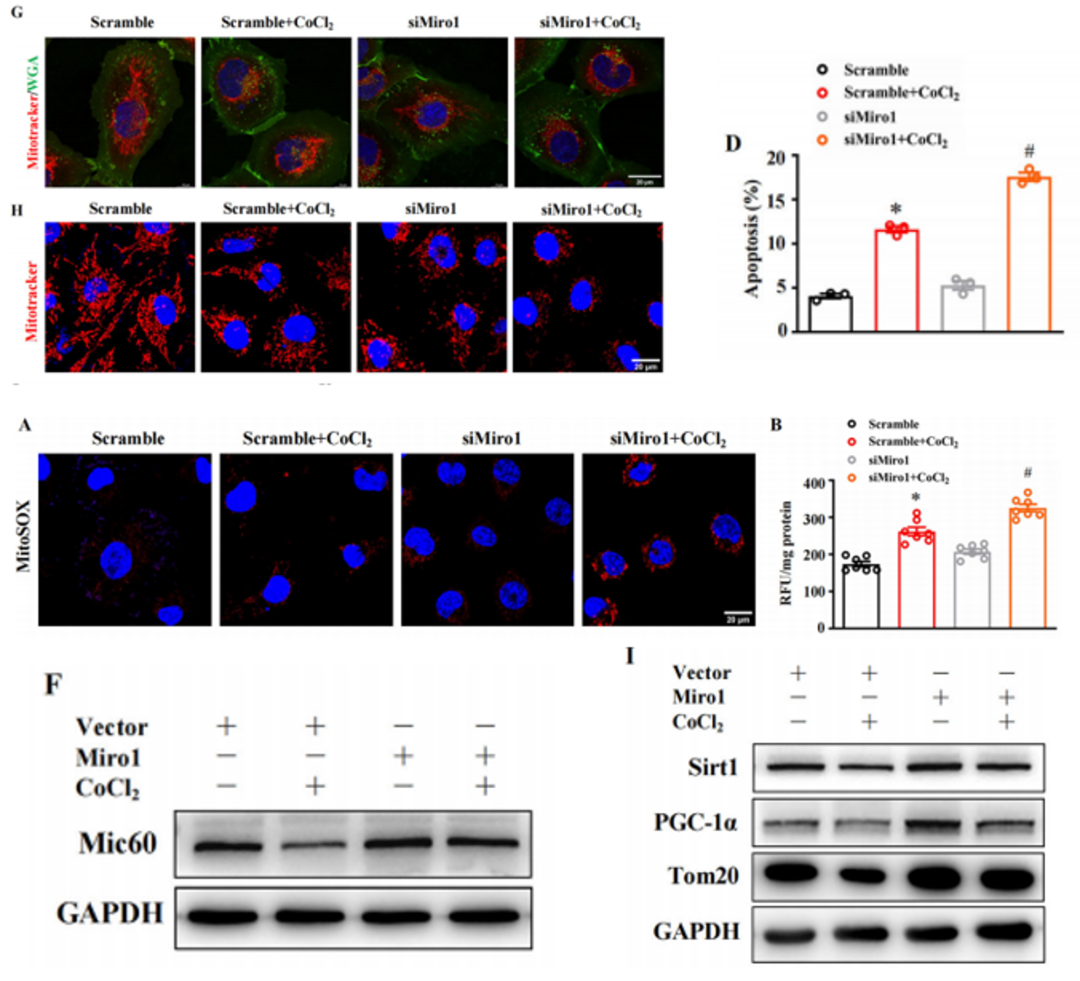
图2 Miro1在体外调控线粒体稳态及细胞损伤
然后作者利用肾近端小管特异性Miro1条件性敲入(cKI)小鼠,经IR诱导AKI后,Miro1-cKI小鼠肾小管损伤评分、血清肌酐及尿素氮水平较对照组降低。TUNEL染色显示肾小管细胞凋亡减少,Western blot证实cleaved caspase-3表达下降。透射电镜观察显示线粒体嵴结构得以维持,肾组织ATP含量上调。在蛋白互作层面,谷胱甘肽S-转移酶(GST) pull-down及免疫共沉淀(co-IP)实验证实Miro1与Sirt6存在直接结合。免疫荧光显示CoCl₂处理后Sirt6部分由细胞核转位至细胞质并与Miro1共定位。在AKI模型中,Sirt6蛋白水平上调但其去乙酰化酶活性[以组蛋白H3赖氨酸9(H3K9)乙酰化水平为指标]下降。Sirt6敲低或药理学抑制可加剧CoCl₂诱导的Miro1下降及细胞凋亡,而Sirt6过表达或激活则产生保护效应,且该效应依赖其去乙酰化酶活性。(图3)
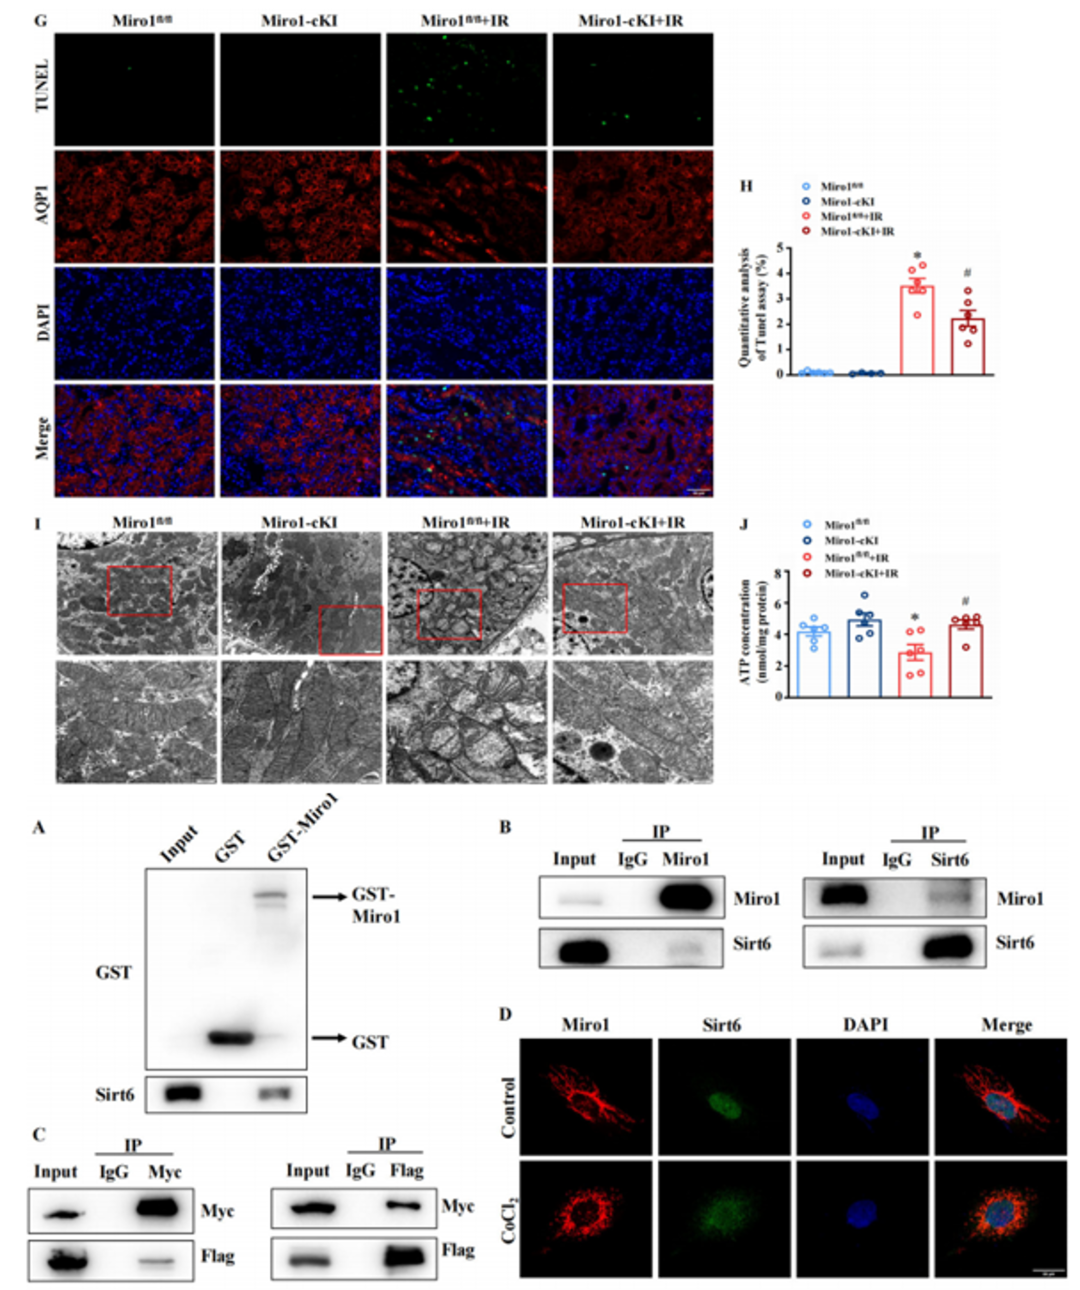
图 3 Miro1的体内保护作用及其与Sirt6的相互作用
最后,作者使用sirtuin家族抑制剂烟酰胺(NAM)而非组蛋白去乙酰化酶(HDAC)抑制剂曲古抑菌素A(TSA)处理可增加Miro1乙酰化,提示sirtuin家族参与Miro1去乙酰化调控。沉默信息调节因子6(Sirt6)过表达降低Miro1乙酰化水平,而去乙酰化酶活性突变体Sirt6H133Y无此效应。蛋白酶体抑制剂MG132而非自噬抑制剂CQ可延缓Miro1降解,表明Miro1经由泛素-蛋白酶体途径降解。Sirt6过表达降低Miro1泛素化水平并延长其半衰期,Sirt6抑制剂OSS可逆转此效应。之后通过K→R赖氨酸突变为精氨酸突变体筛选,确定K182为Sirt6去乙酰化Miro1的关键位点。同时Miro1过表达可减轻Sirt6敲低所加剧的线粒体损伤和细胞凋亡,而Sirt6抑制可削弱Miro1过表达对线粒体呼吸功能的改善作用。上述结果表明Miro1是Sirt6下游的关键效应分子,Sirt6通过去乙酰化K182位点抑制Miro1的泛素-蛋白酶体降解以维持其蛋白稳定性。(图4)
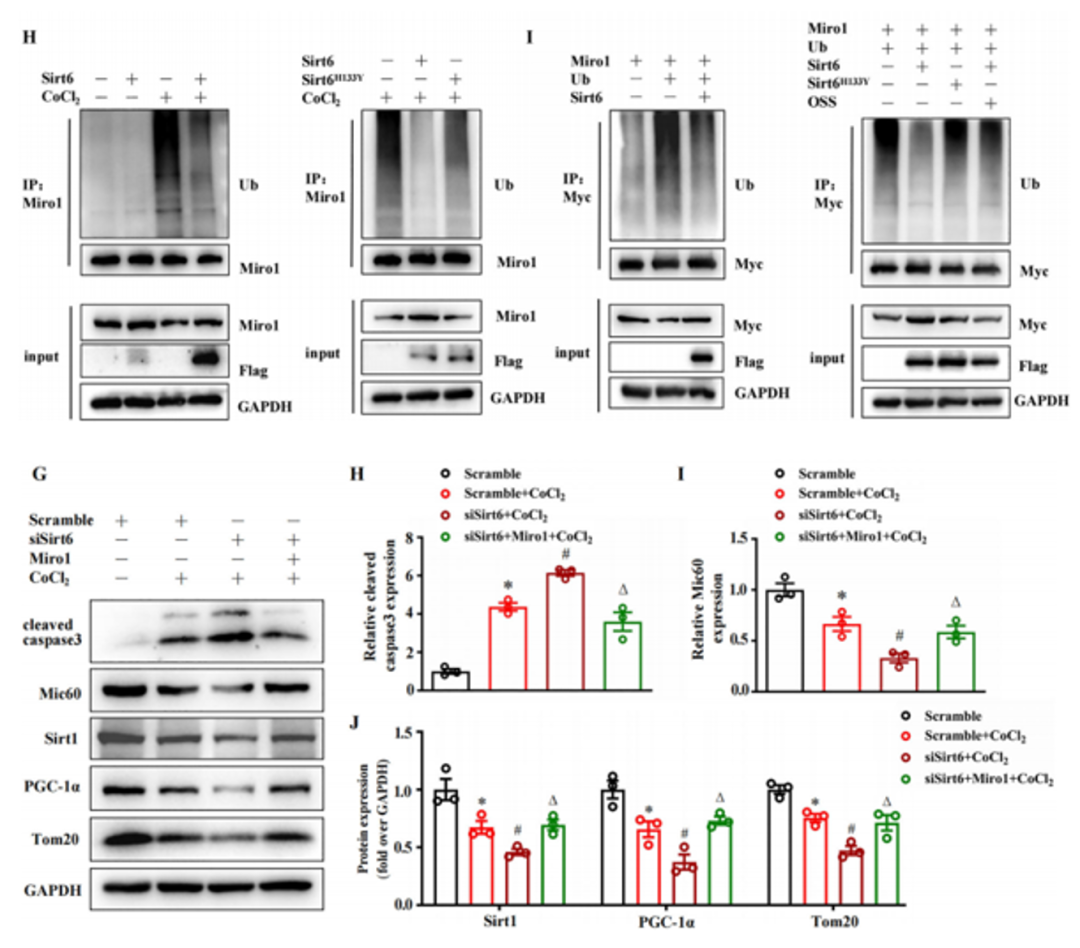
图 4 Sirt6通过去乙酰化K182位点抑制Miro1泛素-蛋白酶体降解
Sirt6通过去乙酰化Miro1 K182位点抑制其泛素-蛋白酶体降解,维持线粒体分布及呼吸功能减少AKI损伤。Sirt6-Miro1轴构成AKI中保护肾小管细胞损伤的分子通路,为靶向线粒体稳态的干预策略提供理论依据,该发现为AKI治疗提供潜在新方向。
参考文献
本文授权转载自 KidneyCode
查看更多
 中国医学论坛报
 壹生
 今日肿瘤
 今日循环
 今日糖尿病
 今日口腔
 全科周刊
 脱贫地区农副产品网络销售平台
 助扶塬

京公网安备 11010202008182号
| 互联网新闻信息服务许可证编号:10120190017